

بیماری رتینیت پیگمانتوزا (Retinitis Pigmentosa – RP)
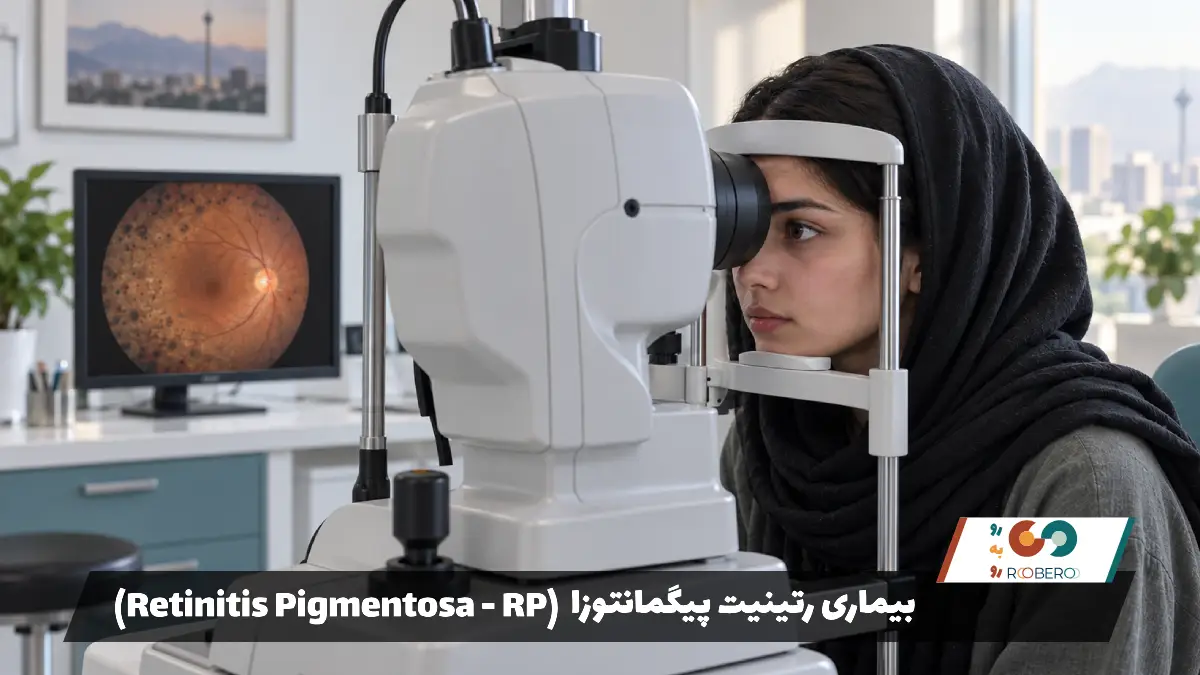
بیماری رتینیت پیگمانتوزا گروهی از اختلالات ارثی شبکیه است که بهتدریج سلولهای دریافتکننده نور را آسیب میزند. شبکوری، دشواری تطابق با تاریکی و کاهش دید محیطی معمولاً نخستین نشانههای بیماری RP هستند. بعضی بیماران سالها دید مرکزی قابلاستفاده دارند، اما سرعت پیشرفت بیماری در هر فرد متفاوت است. با وبلاگ سایت پزشکی روبرو برای خواندن توضیحات بیشتر درباره این موضوع همراه باشید. همچنین میتوانید با انواع بیماری ها، علائم و درمان هر کدام و همچنین با چشم پزشکی در سایت رو به رو آشنا شوید.
تشخیص دقیق با معاینه شبکیه، آزمایش میدان بینایی، الکترورتینوگرافی، تصویربرداری OCT و بررسی ژنتیکی انجام میشود. هنوز درمان واحدی برای تمام انواع رتینیت پیگمانتوزا وجود ندارد، ولی برخی عوارض قابلکنترلاند. ژندرمانی نیز فقط برای گروه محدودی از بیماران واجد شرایط کاربرد دارد.
پیگیری منظم توسط متخصص شبکیه، توانبخشی کمبینایی و مشاوره ژنتیک میتواند استقلال فرد را حفظ کند. هر ادعایی درباره درمان قطعی، سلول بنیادی یا مکمل معجزهآسا باید با احتیاط جدی بررسی شود.
- بیماری رتینیت پیگمانتوزا چیست و چگونه بینایی را تحتتأثیر قرار میدهد؟
- علائم رتینیت پیگمانتوزا چیست؟
- بیماری RP از چه سنی شروع میشود و چگونه پیشرفت میکند؟
- علت رتینیت پیگمانتوزا و الگوهای وراثت آن
- انواع رتینیت پیگمانتوزا و بیماریهای همراه
- رتینیت پیگمانتوزا چگونه تشخیص داده میشود؟
- درمان رتینیت پیگمانتوزا؛ چه گزینههایی واقعاً در دسترساند؟
- زندگی با RP و راهکارهای حفظ استقلال
- پیگیری پزشکی، ازدواج و بارداری در بیماری RP
- پرسشهای رایج درباره رتینیت پیگمانتوزا
بیماری رتینیت پیگمانتوزا چیست و چگونه بینایی را تحتتأثیر قرار میدهد؟
تعریف کوتاه بیماری RP
رتینیت پیگمانتوزا یا RP نام یک بیماری واحد نیست؛ بلکه خانوادهای از دیستروفیهای ارثی شبکیه را توصیف میکند. این اختلالات معمولاً پیشروندهاند و عملکرد گیرندههای نوری شبکیه را کاهش میدهند. شیوع آن در منابع پزشکی حدود یک نفر از هر ۳۰۰۰ تا ۵۰۰۰ نفر گزارش شده است.
آسیب اغلب از بخشهای محیطی شبکیه آغاز میشود. به همین دلیل ممکن است فرد نوشتههای روبهرو را بخواند، اما موانع کنار مسیر را نبیند. این تفاوت میان وضوح دید و وسعت میدان بینایی، گاهی تشخیص را به تأخیر میاندازد.
نقش شبکیه، سلولهای میلهای و مخروطی در بینایی
شبکیه لایه حساس به نور در پشت چشم است. سلولهای میلهای برای دید در نور کم و تشخیص حرکت اهمیت دارند؛ سلولهای مخروطی نیز دید دقیق، مرکزی و رنگی را فراهم میکنند.
در شکل کلاسیک بیماری رتینیت پیگمانتوزا، سلولهای میلهای معمولاً زودتر آسیب میبینند. بنابراین شبکوری و محدودشدن میدان دید پیش از افت شدید دید مرکزی ظاهر میشوند. با درگیری مخروطها، خواندن، تشخیص چهره و تفکیک رنگ نیز دشوارتر خواهد شد.
تفاوت رتینیت پیگمانتوزا با یک بیماری واحد و مستقل
جهشهای مختلف میتوانند الگوهای متفاوتی از RP ایجاد کنند. سن شروع، سرعت پیشرفت، الگوی وراثت و احتمال درگیری شنوایی یا سایر اندامها در همه بیماران یکسان نیست.
این تنوع یک پیام عملی دارد: تجربه یک بیمار نباید معیار پیشبینی وضعیت بیمار دیگر باشد. نتیجه معاینه، ژن درگیر و روند تغییرات در چند ویزیت، تصویر دقیقتری از بیماری ارائه میدهد.
علائم رتینیت پیگمانتوزا چیست؟
شبکوری؛ شایعترین نشانه اولیه
شبکوری معمولاً به معنای نابینایی کامل در شب نیست. فرد در محیط کمنور دیرتر با تاریکی سازگار میشود و برای پیدا کردن صندلی سینما یا حرکت در کوچه تاریک مشکل دارد.
کودکان ممکن است این وضعیت را طبیعی تصور کنند و آن را گزارش ندهند. برخورد مکرر با وسایل در شب، ترس از پلههای کمنور یا نیاز غیرعادی به چراغ میتواند سرنخ مهمی باشد.
کاهش دید محیطی و ایجاد دید تونلی
با ازبینرفتن گیرندههای محیطی، میدان بینایی باریکتر میشود. فرد روبهرو را واضح میبیند، اما حضور عابر، خودرو یا شیئی را که از کنار نزدیک میشود دیر تشخیص میدهد.
در مراحل پیشرفته، میدان دید ممکن است شبیه نگاهکردن از داخل یک لوله شود؛ حالتی که «دید تونلی» نام دارد. آزمایش میدان بینایی این محدودیت را اندازهگیری میکند و تغییرات آن را در طول زمان نشان میدهد.
اختلال تشخیص رنگ، حساسیت به نور و افت دید مرکزی
درگیری سلولهای مخروطی میتواند وضوح دید و تشخیص رنگ را کاهش دهد. حساسیت به نور، خیرگی و دشواری جابهجایی میان محیط روشن و تاریک نیز در برخی بیماران دیده میشود.
افت دید مرکزی معمولاً فعالیتهایی مانند مطالعه، کار با تلفن همراه و تشخیص چهره را مختل میکند. ادم ماکولا یا آبمروارید میتواند این افت را تشدید کند؛ بنابراین هر کاهش دید الزاماً فقط ناشی از پیشرفت RP نیست.
علائم هشداردهندهای که به معاینه فوری نیاز دارند
کاهش ناگهانی بینایی، جرقههای نوری جدید، افزایش مگسپران یا احساس پرده مقابل چشم با روند معمول RP هماهنگ نیست. چنین علائمی میتوانند نشانه پارگی یا جداشدگی شبکیه باشند و ارزیابی فوری لازم دارند.
درد چشم، قرمزی شدید یا افت ناگهانی دید مرکزی نیز نباید تا ویزیت دورهای بعدی نادیده گرفته شود. رتینیت پیگمانتوزا معمولاً آهسته پیشرفت میکند؛ تغییر ناگهانی نیازمند بررسی جداگانه است.
بیماری RP از چه سنی شروع میشود و چگونه پیشرفت میکند؟
سن شروع و تفاوت سرعت پیشرفت در بیماران
نشانهها ممکن است از کودکی، نوجوانی یا بزرگسالی آشکار شوند. بعضی انواع زودرس شدیدترند، درحالیکه شکلهای دیگر تا دهههای سوم یا چهارم زندگی تشخیص داده نمیشوند.
پیشرفت بیماری معمولاً خطی و قابلپیشبینی نیست. ممکن است فرد برای مدتی تغییر محسوسی احساس نکند، اما آزمایش میدان بینایی یا OCT تغییرات ظریفی نشان دهد. مقایسه نتایج در فواصل منظم از یک اندازهگیری منفرد ارزشمندتر است.
آیا رتینیت پیگمانتوزا همیشه باعث نابینایی میشود؟
خیر؛ رتینیت پیگمانتوزا لزوماً به نابینایی کامل منتهی نمیشود. بسیاری از بیماران تا سالها یا چند دهه مقداری دید مرکزی و توان تشخیص نور را حفظ میکنند. تعریف قانونی نابینایی نیز با ازدستدادن مطلق بینایی تفاوت دارد.
نمیتوان تنها بر اساس سن بیمار زمان افت بینایی را تعیین کرد. ژن عامل، نوع جهش، وضعیت ماکولا و عوارض همراه بر نتیجه اثر دارند. پیشبینی دقیق باید بر پایه چند معاینه و آزمایش متوالی انجام شود.
عوامل مؤثر بر پیشآگهی و میزان بینایی باقیمانده
الگوی وراثت، سن شروع و نوع سلولهای درگیر از عوامل مهم پیشآگهی هستند. آبمروارید، ادم ماکولای سیستوئید و نزدیکبینی شدید نیز میتوانند کیفیت دید را کاهش دهند.
استفاده درست از وسایل کمکبینایی بیماری را متوقف نمیکند، اما بهرهبرداری از دید باقیمانده را بهتر میسازد. همین تفاوت میتواند ادامه تحصیل، اشتغال و رفتوآمد مستقل را ممکن کند.
علت رتینیت پیگمانتوزا و الگوهای وراثت آن
جهشهای ژنتیکی چگونه سلولهای شبکیه را تخریب میکنند؟
ژنهای مرتبط با RP در ساخت پروتئینهای لازم برای عملکرد گیرندههای نوری نقش دارند. اختلال در این ژنها میتواند چرخه بینایی، ساختمان مژکهای سلولی یا پاکسازی مواد زائد را مختل کند.
بیش از صد ژن با انواع غیرسندرمی و سندرمی دیستروفی شبکیه ارتباط دارند. به همین علت یک آزمایش محدود ممکن است جهش مسئول را پیدا نکند. نتیجه منفی نیز همیشه منشأ ژنتیکی بیماری را رد نمیکند.
وراثت اتوزوم غالب، اتوزوم مغلوب و وابسته به X
در الگوی اتوزوم غالب، وجود یک نسخه بیماریزا از ژن میتواند برای بروز RP کافی باشد. هر فرزند فرد مبتلا معمولاً در هر بارداری ۵۰ درصد احتمال بهارثبردن آن نسخه را دارد.
در نوع اتوزوم مغلوب، هر دو نسخه ژن باید درگیر باشند. والدین اغلب ناقل بدون علامتاند و در هر بارداری، احتمال ابتلای فرزند ۲۵ درصد است. در وراثت وابسته به X، خطر ابتلا و شدت بیماری میان فرزندان دختر و پسر متفاوت خواهد بود.
احتمال انتقال بیماری RP به فرزند
وجود بیماری در یکی از اعضای خانواده به معنای ابتلای قطعی فرزند نیست. احتمال واقعی به الگوی وراثت و نتیجه آزمایش ژنتیک فرد مبتلا و همسر او بستگی دارد.
برای نمونه، درصدهای ۵۰ یا ۲۵ فقط در شرایط ژنتیکی مشخص معنا دارند. محاسبه خطر بدون شجرهنامه و گزارش آزمایش میتواند گمراهکننده باشد. مشاور ژنتیک باید نتیجه را با سابقه خانوادگی تطبیق دهد.
موارد بدون سابقه خانوادگی و نقش جهش جدید
نداشتن سابقه خانوادگی، رتینیت پیگمانتوزا را رد نمیکند. ممکن است والدین ناقل بدون علامت باشند، اعضای خانواده هنوز تشخیص نگرفته باشند یا جهش برای نخستینبار در فرد رخ داده باشد.
گاهی اطلاعات نسلهای قبل نیز کامل نیست. مرگ زودرس، خانواده کوچک یا تشخیص اشتباه میتواند الگوی واقعی را پنهان کند. ترسیم شجرهنامه سهنسلی در مشاوره ژنتیک به روشنشدن این وضعیت کمک میکند.
انواع رتینیت پیگمانتوزا و بیماریهای همراه
RP غیرسندرمی و رتینیت پیگمانتوزای سندرمی
در نوع غیرسندرمی، تظاهر اصلی به چشم محدود میماند. در نوع سندرمی، کاهش بینایی همراه با نشانههایی در شنوایی، دستگاه عصبی، کلیه یا سایر اندامها دیده میشود.
بررسی علائم خارج چشمی بخش مهم تشخیص است. پرسش درباره کاهش شنوایی، اختلال تعادل، ضعف عضلانی و سابقه بیماری کلیوی میتواند مسیر آزمایش ژنتیک را دقیقتر کند.
سندرم آشر و ارتباط کاهش بینایی با اختلال شنوایی
سندرم آشر یکی از شناختهشدهترین شکلهای سندرمی RP است. فرد علاوه بر دیستروفی شبکیه، درجاتی از کمشنوایی مادرزادی یا پیشرونده دارد و گاهی تعادل او نیز مختل میشود.
تشخیص زودهنگام اهمیت زیادی دارد، زیرا توانبخشی شنوایی و بینایی باید هماهنگ باشد. ارزیابی شنوایی برای بیماری که علائم مشکوک دارد، حتی اگر مشکل واضحی گزارش نکند، اقدام سنجیدهای است.
تفاوت RP با دیستروفی مخروطیـمیلهای و سایر بیماریهای شبکیه
در RP کلاسیک، اختلال دید شب و میدان محیطی معمولاً زودتر ظاهر میشود. در دیستروفی مخروطیـمیلهای، افت دید مرکزی، اختلال رنگ و حساسیت به نور ممکن است جلوتر از شبکوری رخ دهد.
برخی داروها، التهابهای شبکیه و بیماریهای متابولیک نیز ظاهری شبیه RP ایجاد میکنند. تشخیص فقط از روی لکههای رنگدانهای ته چشم کافی نیست؛ شرححال، تصویربرداری، ERG و ژنتیک باید کنار هم تفسیر شوند.
رتینیت پیگمانتوزا چگونه تشخیص داده میشود؟
معاینه تخصصی شبکیه و بررسی سابقه خانوادگی
متخصص شبکیه پس از گشادکردن مردمک، عصب بینایی، عروق و الگوی رنگدانههای شبکیه را بررسی میکند. باریکشدن عروق، رنگپریدگی عصب و تجمع رنگدانهای استخوانی از یافتههای کلاسیکاند، اما همیشه همزمان دیده نمیشوند.
سن شروع شبکوری، وضعیت شنوایی و بیماریهای بستگان ثبت میشود. همراهداشتن مدارک چشمی اعضای خانواده میتواند به تشخیص کمک کند.
تست میدان بینایی و اندازهگیری دید محیطی
پریمتری مشخص میکند فرد نقاط نورانی را در کدام بخشهای میدان دید تشخیص میدهد. نتیجه ممکن است تنگشدن محیطی یا حلقهای از نقاط کمبینا را نشان دهد.
خستگی، تمرکز و نحوه پاسخدادن بر نتیجه اثر میگذارند. به همین دلیل مقایسه آزمونهایی معتبرتر است که با دستگاه و روش مشابه انجام شده باشند.
الکترورتینوگرافی یا ERG
ERG پاسخ الکتریکی سلولهای شبکیه به نور را ثبت میکند. کاهش پاسخ میلهای و سپس مخروطی میتواند از تشخیص RP حمایت کند و گستردگی اختلال را نشان دهد.
این آزمایش مانند نوار قلب است، اما فعالیت شبکیه را میسنجد. نتیجه باید با سن، معاینه و سایر آزمایشها تفسیر شود؛ ERG بهتنهایی نام ژن عامل را مشخص نمیکند.
تصویربرداری OCT و اتوفلورسانس فوندوس
OCT برشهای بسیار ظریفی از لایههای شبکیه تهیه میکند. با آن میتوان سلامت گیرندههای نوری، ضخامت ماکولا و وجود ادم سیستوئید را ارزیابی کرد.
اتوفلورسانس فوندوس نیز الگوی فعالیت و تجمع مواد در سلولهای پشتیبان شبکیه را نشان میدهد. این تصاویر برای پایش بیماری مفیدند، اما پیشبینی قطعی آینده تنها از روی یک تصویر ممکن نیست.
آزمایش ژنتیک و مشاوره ژنتیک چه کاربردی دارند؟
آزمایش ژنتیک میتواند تشخیص مولکولی را روشن کند، الگوی وراثت را نشان دهد و امکان بررسی درمان هدفمند را بسنجد. بعضی کارآزماییهای بالینی نیز فقط بیمارانی با جهش مشخص را میپذیرند.
نتیجه ممکن است «بیماریزا»، «احتمالاً بیماریزا» یا «دارای اهمیت نامشخص» گزارش شود. واریانت با اهمیت نامشخص نباید خودسرانه علت قطعی بیماری تلقی شود. تفسیر آن به متخصص ژنتیک یا چشمپزشک آشنا با بیماریهای ارثی شبکیه نیاز دارد.
چکلیست اطلاعات لازم پیش از مراجعه به متخصص شبکیه
برای ویزیت نخست، این اطلاعات را آماده کنید:
- زمان شروع شبکوری و تغییر میدان دید
- سابقه بیماری چشمی، کمشنوایی یا اختلال تعادل در خانواده
- فهرست داروها و مکملهای مصرفی
- نتایج OCT، ERG، میدان بینایی و آزمایش ژنتیک قبلی
- سابقه جراحی چشم، آبمروارید یا ادم ماکولا
- پرسشهای مربوط به رانندگی، تحصیل، شغل و بارداری
داشتن این مدارک از تکرار آزمایشهای غیرضروری جلوگیری میکند. همچنین پزشک میتواند روند بیماری را با نتایج قدیمی مقایسه کند.
درمان رتینیت پیگمانتوزا؛ چه گزینههایی واقعاً در دسترساند؟
آیا درمان قطعی برای همه انواع بیماری RP وجود دارد؟
در حال حاضر درمانی که همه انواع رتینیت پیگمانتوزا را متوقف یا بینایی ازدسترفته را برگرداند، در دسترس نیست. درمان باید بر اساس ژن درگیر، ساختار باقیمانده شبکیه و عوارض قابلاصلاح انتخاب شود.
این واقعیت به معنای بیفایدهبودن پیگیری نیست. تشخیص و درمان آبمروارید یا ادم ماکولا، توانبخشی و تجهیزات مناسب میتواند عملکرد روزمره را بهتر کند.
ژندرمانی و شرایط استفاده از لوکستورنا برای جهش RPE65
لوکستورنا با نام علمی ورتیژن نپارووک، یک ژندرمانی تأییدشده برای دیستروفی شبکیه مرتبط با جهش دوآللی RPE65 است. بیمار باید دو نسخه بیماریزای تأییدشده و سلولهای زنده کافی در شبکیه داشته باشد.
این درمان برای همه مبتلایان RP مناسب نیست و جایگزین آزمایش ژنتیک محسوب نمیشود. دارو با جراحی زیرشبکیهای در مراکز تخصصی تجویز میشود و خطرهایی مانند التهاب، افزایش فشار چشم، آبمروارید و آسیب شبکیه دارد.
درمان عوارض قابلکنترل مانند ادم ماکولا و آبمروارید
ادم ماکولای سیستوئید میتواند دید مرکزی را بیش از حد انتظار کاهش دهد. پزشک ممکن است با توجه به شرایط بیمار از مهارکنندههای کربنیکانهیدراز خوراکی یا قطرهای استفاده کند. پاسخ درمان یکسان نیست و پایش الکترولیتها یا عوارض دارویی گاهی ضرورت دارد.
آبمروارید نیز در بیماران RP نسبتاً شایع است. جراحی میتواند شفافیت دید را بهتر کند، اما میدان ازدسترفته را بازنمیگرداند. تصمیم جراحی باید با ارزیابی ماکولا و انتظار واقعبینانه همراه باشد.
مکملها و ویتامینها؛ فایده احتمالی و خطر مصرف خودسرانه
ویتامین A سالها برای RP مطرح بود، اما شواهد جدید از تجویز روتین آن برای همه بیماران حمایت نمیکند. دوز بالای این ویتامین میتواند به کبد آسیب بزند و در برخی ژنها نامناسب باشد. مصرف آن در بارداری نیز خطر جدی برای جنین دارد.
مکملهایی مانند DHA، لوتئین یا ویتامین E درمان قطعی نیستند. حتی مکمل بدون نسخه میتواند با بیماری کبدی یا داروهای دیگر تداخل داشته باشد. هر مکمل باید پس از مشخصشدن ژن و بررسی وضعیت پزشکی مصرف شود.
سلول بنیادی، اپتوژنتیک و پروتز شبکیه؛ درمانهای پژوهشی در چه مرحلهای هستند؟
سلول بنیادی، اپتوژنتیک، داروهای محافظ عصبی و ویرایش ژن در پژوهشهای دیستروفی شبکیه بررسی میشوند. برخی مطالعات اولیه نتایج امیدوارکنندهای دارند، اما امیدبخشبودن با اثبات ایمنی و اثربخشی یکسان نیست.
پروتزهای شبکیه نیز دید طبیعی ایجاد نمیکنند و دسترسی به بعضی سامانههای قدیمی محدود شده است. کارآزمایی معتبر باید شماره ثبت، معیارهای ورود، مرکز مسئول و فرایند رضایت آگاهانه روشن داشته باشد.
هشدار درباره درمانهای گران و تأییدنشده
مرکزی که بازگشت قطعی بینایی را تضمین میکند یا برای تزریق آزمایشی هزینه سنگین میگیرد، باید با تردید بررسی شود. عبارت «سلول بنیادی» بهتنهایی مدرک علمی نیست و تزریق داخل چشم میتواند عفونت، خونریزی، جداشدگی شبکیه یا افت بیشتر بینایی ایجاد کند.
پیش از هر درمان، نام دقیق روش، مجوز مرکز، مرحله مطالعه و عوارض ثبتشده را بخواهید. بهتر است مدارک توسط متخصص شبکیهای بررسی شود که منفعت مالی مستقیمی از درمان پیشنهادی ندارد.
| گزینه | کاربرد واقعی | محدودیت مهم |
|---|---|---|
| ژندرمانی لوکستورنا | جهش دوآللی تأییدشده RPE65 | مناسب همه بیماران RP نیست |
| درمان ادم ماکولا | بهبود احتمالی دید مرکزی | پاسخ بیماران متفاوت است |
| جراحی آبمروارید | رفع کدورت عدسی | میدان دید را برنمیگرداند |
| توانبخشی کمبینایی | افزایش استقلال و استفاده از دید باقیمانده | روند ژنتیکی را متوقف نمیکند |
| سلول بنیادی و اپتوژنتیک | پژوهش و کارآزمایی بالینی | اثربخشی عمومی هنوز اثبات نشده است |
زندگی با RP و راهکارهای حفظ استقلال
توانبخشی بینایی و انتخاب وسایل کمکبینایی
توانبخشی بهتر است پیش از افت شدید دید آغاز شود. ارزیاب کمبینایی میتواند ذرهبین، تلسکوپ، فیلتر کنترل خیرگی یا نرمافزار بزرگنمایی را متناسب با هدف فرد پیشنهاد کند.
وسیله مناسب برای خواندن برچسب دارو لزوماً برای کار با رایانه مناسب نیست. انتخاب باید بر اساس فعالیت واقعی انجام شود، نه صرفاً میزان تیزبینی ثبتشده در مطب.
مدیریت نور، کنتراست و ایمنسازی خانه
نور یکنواخت و قابلکنترل معمولاً از چراغ بسیار پرنور و نقطهای بهتر است. ایجاد تضاد رنگی میان لبه پله و کف، استفاده از دستگیره و حذف موانع کمارتفاع احتمال زمینخوردن را کاهش میدهد.
عینک آفتابی استاندارد میتواند خیرگی و مواجهه با فرابنفش را کم کند، اما درمان RP نیست. تیرگی بیش از حد نیز در محیط بسته حرکت را دشوار میکند.
رانندگی، تحصیل و اشتغال با کاهش میدان دید
تیز دیدن تابلو به معنای داشتن میدان دید کافی برای رانندگی نیست. قوانین گواهینامه، میدان بینایی و نظر پزشک باید جدی گرفته شوند؛ زیرا ندیدن عابر از کنار میتواند خطرناک باشد.
در مدرسه و محل کار، بزرگنمایی صفحه، زمان بیشتر برای آزمون و مسیر رفتوآمد روشن کمککننده است. در ایران میتوان برای خدمات توانبخشی و حمایتهای آموزشی از مراکز کمبینایی و مسیرهای رسمی سازمان بهزیستی پیگیری کرد.
ابزارهای دیجیتال و قابلیتهای دسترسپذیری
تلفنهای هوشمند امکاناتی مانند بزرگنمایی، خواندن متن، فرمان صوتی و افزایش کنتراست دارند. فعالکردن این قابلیتها اغلب از خرید فوری دستگاه جدید مفیدتر است.
نرمافزار مسیریابی یا تشخیص اشیا نباید تنها ابزار ایمنی باشد. دوربین ممکن است در نور ضعیف یا شلوغی خطا کند؛ عصای سفید و آموزش جهتیابی همچنان نقش اساسی دارند.
حمایت روانی و تجربه واقعی زندگی با دید تونلی
در گزارشهای بیماران، خستگی ناشی از اسکن مداوم محیط و نگرانی درباره آینده بارها مطرح شده است. اطرافیان ممکن است محدودیت را درک نکنند، چون فرد هنوز تماس چشمی دارد یا نوشته را میخواند.
گفتوگو با روانشناس آشنا با کمبینایی و گروههای حمایتی میتواند فشار روانی را کاهش دهد. کمکگرفتن نشانه ضعف نیست؛ راهی برای سازگاری فعال با تغییرات بینایی است.
پیگیری پزشکی، ازدواج و بارداری در بیماری RP
برنامه پیشنهادی معاینات و پایش تغییرات بینایی
فاصله ویزیت برای همه یکسان نیست، اما بسیاری از بیماران به ارزیابی سالانه نیاز دارند. OCT، میدان بینایی یا سایر آزمایشها بر اساس علائم، سن و تصمیم درمانی تکرار میشوند.
افت تازه دید مرکزی، تغییر سریع عملکرد یا شروع داروی جدید میتواند ویزیت زودتر را ضروری کند. هدف پیگیری فقط ثبت کاهش دید نیست؛ عوارض قابلدرمان نیز باید پیدا شوند.
مشاوره ژنتیک پیش از ازدواج یا بارداری
مشاوره ژنتیک زمانی دقیقتر است که جهش مسئول در فرد مبتلا مشخص شده باشد. مشاور احتمال انتقال، محدودیت آزمایش و گزینههای باروری را بدون تحمیل تصمیم توضیح میدهد.
ازدواج خویشاوندی میتواند احتمال همزمانی بعضی ژنهای مغلوب را افزایش دهد، اما تنها عامل بیماری نیست. آزمایش باید هدفمند و بر پایه نتیجه فرد مبتلا انجام شود.
آزمایش ناقل بودن و گزینههای تشخیص ژنتیکی
پس از شناسایی جهش خانوادگی، میتوان ناقلبودن بستگان واجد شرایط را بررسی کرد. در بعضی خانوادهها تشخیص پیش از تولد یا آزمایش ژنتیکی پیش از لانهگزینی قابلبررسی است.
این روشها تضمین سادهای برای تولد فرزند بدون هر بیماری ژنتیکی نیستند. دقت آزمایش، هزینه، دسترسی و ملاحظات اخلاقی باید پیش از تصمیم روشن شود.
چه زمانی باید برای بررسی کارآزمایی بالینی اقدام کرد؟
داشتن گزارش ژنتیکی دقیق و پرونده تصویربرداری منظم، جستوجوی کارآزمایی مناسب را آسانتر میکند. معیار ورود ممکن است سن، ژن، سطح بینایی یا ضخامت باقیمانده شبکیه باشد.
شرکت در مطالعه به معنای دریافت قطعی درمان فعال یا بهبود دید نیست. امکان قرارگرفتن در گروه کنترل، عوارض احتمالی، تعداد مراجعات و پوشش هزینهها باید پیش از امضای رضایتنامه مشخص شود.
پرسشهای رایج درباره رتینیت پیگمانتوزا
آیا بیماری RP واگیردار است؟
خیر. بیماری RP منشأ ژنتیکی دارد و از راه تماس، ترشحات یا زندگی مشترک منتقل نمیشود. انتقال احتمالی آن به فرزند تابع الگوی وراثت است.
آیا استفاده از موبایل یا مطالعه بیماری را تشدید میکند؟
شواهد معتبری وجود ندارد که مطالعه معمول یا استفاده متعادل از موبایل باعث ایجاد RP شود. این فعالیتها میتوانند خستگی و خیرگی ایجاد کنند، پس تنظیم روشنایی و استراحت چشمی مفید است.
آیا عینک میتواند دید ازدسترفته را برگرداند؟
عینک عیب انکساری را اصلاح میکند، اما سلولهای تخریبشده شبکیه را بازسازی نمیکند. بااینحال اصلاح دقیق شماره چشم میتواند از دید باقیمانده بهترین استفاده را فراهم کند.
بیماران رتینیت پیگمانتوزا چه مدت بینایی خود را حفظ میکنند؟
پاسخ ثابتی برای همه وجود ندارد. برخی بیماران تا میانسالی یا بیشتر دید مرکزی کاربردی دارند و برخی انواع زودتر پیشرفت میکنند. آزمایش ژنتیک و روند معاینات به برآورد شخصیتر کمک میکند.
آیا فرزند فرد مبتلا حتماً به RP مبتلا میشود؟
خیر. خطر ابتلا به نوع وراثت، ژن مسئول و وضعیت ژنتیکی والد دیگر وابسته است. درصد دقیق باید پس از آزمایش و مشاوره ژنتیک محاسبه شود.
جدیدترین درمان بیماری RP چیست؟
ژندرمانی برای جهش دوآللی RPE65 یک درمان تأییدشده و محدود به گروه مشخصی از بیماران است. روشهایی مانند اپتوژنتیک، سلول بنیادی و ویرایش ژن همچنان بیشتر در مرحله پژوهش یا کارآزمایی قرار دارند.
نتیجهگیری
بیماری رتینیت پیگمانتوزا یک دیستروفی ارثی و پیشرونده شبکیه است که بیشتر با شبکوری، کاهش دید محیطی و دید تونلی شناخته میشود. شدت و سرعت آن به ژن درگیر و شرایط هر فرد بستگی دارد؛ بنابراین تجربه دیگران معیار دقیقی برای پیشبینی آینده شما نیست.
تشخیص بر ترکیبی از معاینه شبکیه، میدان بینایی، ERG، OCT و آزمایش ژنتیک تکیه دارد. درمانی واحد برای همه انواع RP وجود ندارد، اما کنترل عوارض، توانبخشی کمبینایی و ژندرمانی در بیماران واجد شرایط میتواند تفاوت معناداری ایجاد کند.
پیگیری منظم، مشاوره ژنتیک و دوری از درمانهای تأییدنشده سه اقدام مهم و عملیاند. تصمیمهای درمانی باید با متخصص شبکیه و بر پایه مدارک قابلسنجش گرفته شوند، نه وعده بازگشت قطعی بینایی.

